

Rotwild besiedelt natürlicherweise Mischhabitate aus Wald- und Offenland; heute ist sein Vorkommen jedoch weitgehend auf bewaldete Gebiete beschränkt. Die Nutzung dieser Waldlebensräume führt nicht selten zu Konflikten mit der Forstwirtschaft. In Bayern kommt das Rotwild in zehn gesetzlich festgelegten Rotwildgebieten vor. Diese Gebiete umfassen bewaldete Mittelgebirge, Auwälder entlang der Isar, größere Offenlandflächen auf Truppenübungsplätzen sowie Wald- und Offenlandflächen in den Alpen. Die Beschränkung auf abgegrenzte Rotwildgebiete dient der Vermeidung von Schäden in der Kulturlandschaft. Das Management von Rotwildvorkommen wird aktuell deutschlandweit, insbesondere aber auch in Bayern, kritisch diskutiert. Im öffentlichen Diskurs bestehen Befürchtungen, dass durch die Beschränkung auf festgelegte Rotwildgebiete die einzelnen Vorkommen zu sehr isoliert sind und das Rotwild in seinen aktuellen Lebensräumen eingeschränkt ist. Als Folge wird eine genetische Verarmung mit potenziellen Auswirkungen auf die Körperentwicklung und Fitness des Rotwildes befürchtet. Hintergrund hierfür sind Studien aus Schleswig-Holstein und Hessen, die in beiden Bundesländern eine genetische Verarmung in kleinen, isolierten Gebieten festgestellt haben. Eine Verkürzung der Unterkiefer und andere Fehlbildungen wurden als Hinweise auf Inzuchtdepression bewertet (Zachos et al. 2007). Inzuchtdepression mit unmittelbaren Auswirkungen auf die Einzelindividuen stellt eine Gefahr dar, die vorwiegend sehr kleine Populationen betrifft. Eine ausreichende genetische Diversität ist aber auch für die langfristige Anpassungsfähigkeit und Vitalität aller Populationen wichtig (Holderegger et al. 2016). Eine solche Resistenz und Resilienz erscheint gerade bei den aktuellen Klima-, Landschafts- und Landnutzungsveränderungen sehr wichtig.
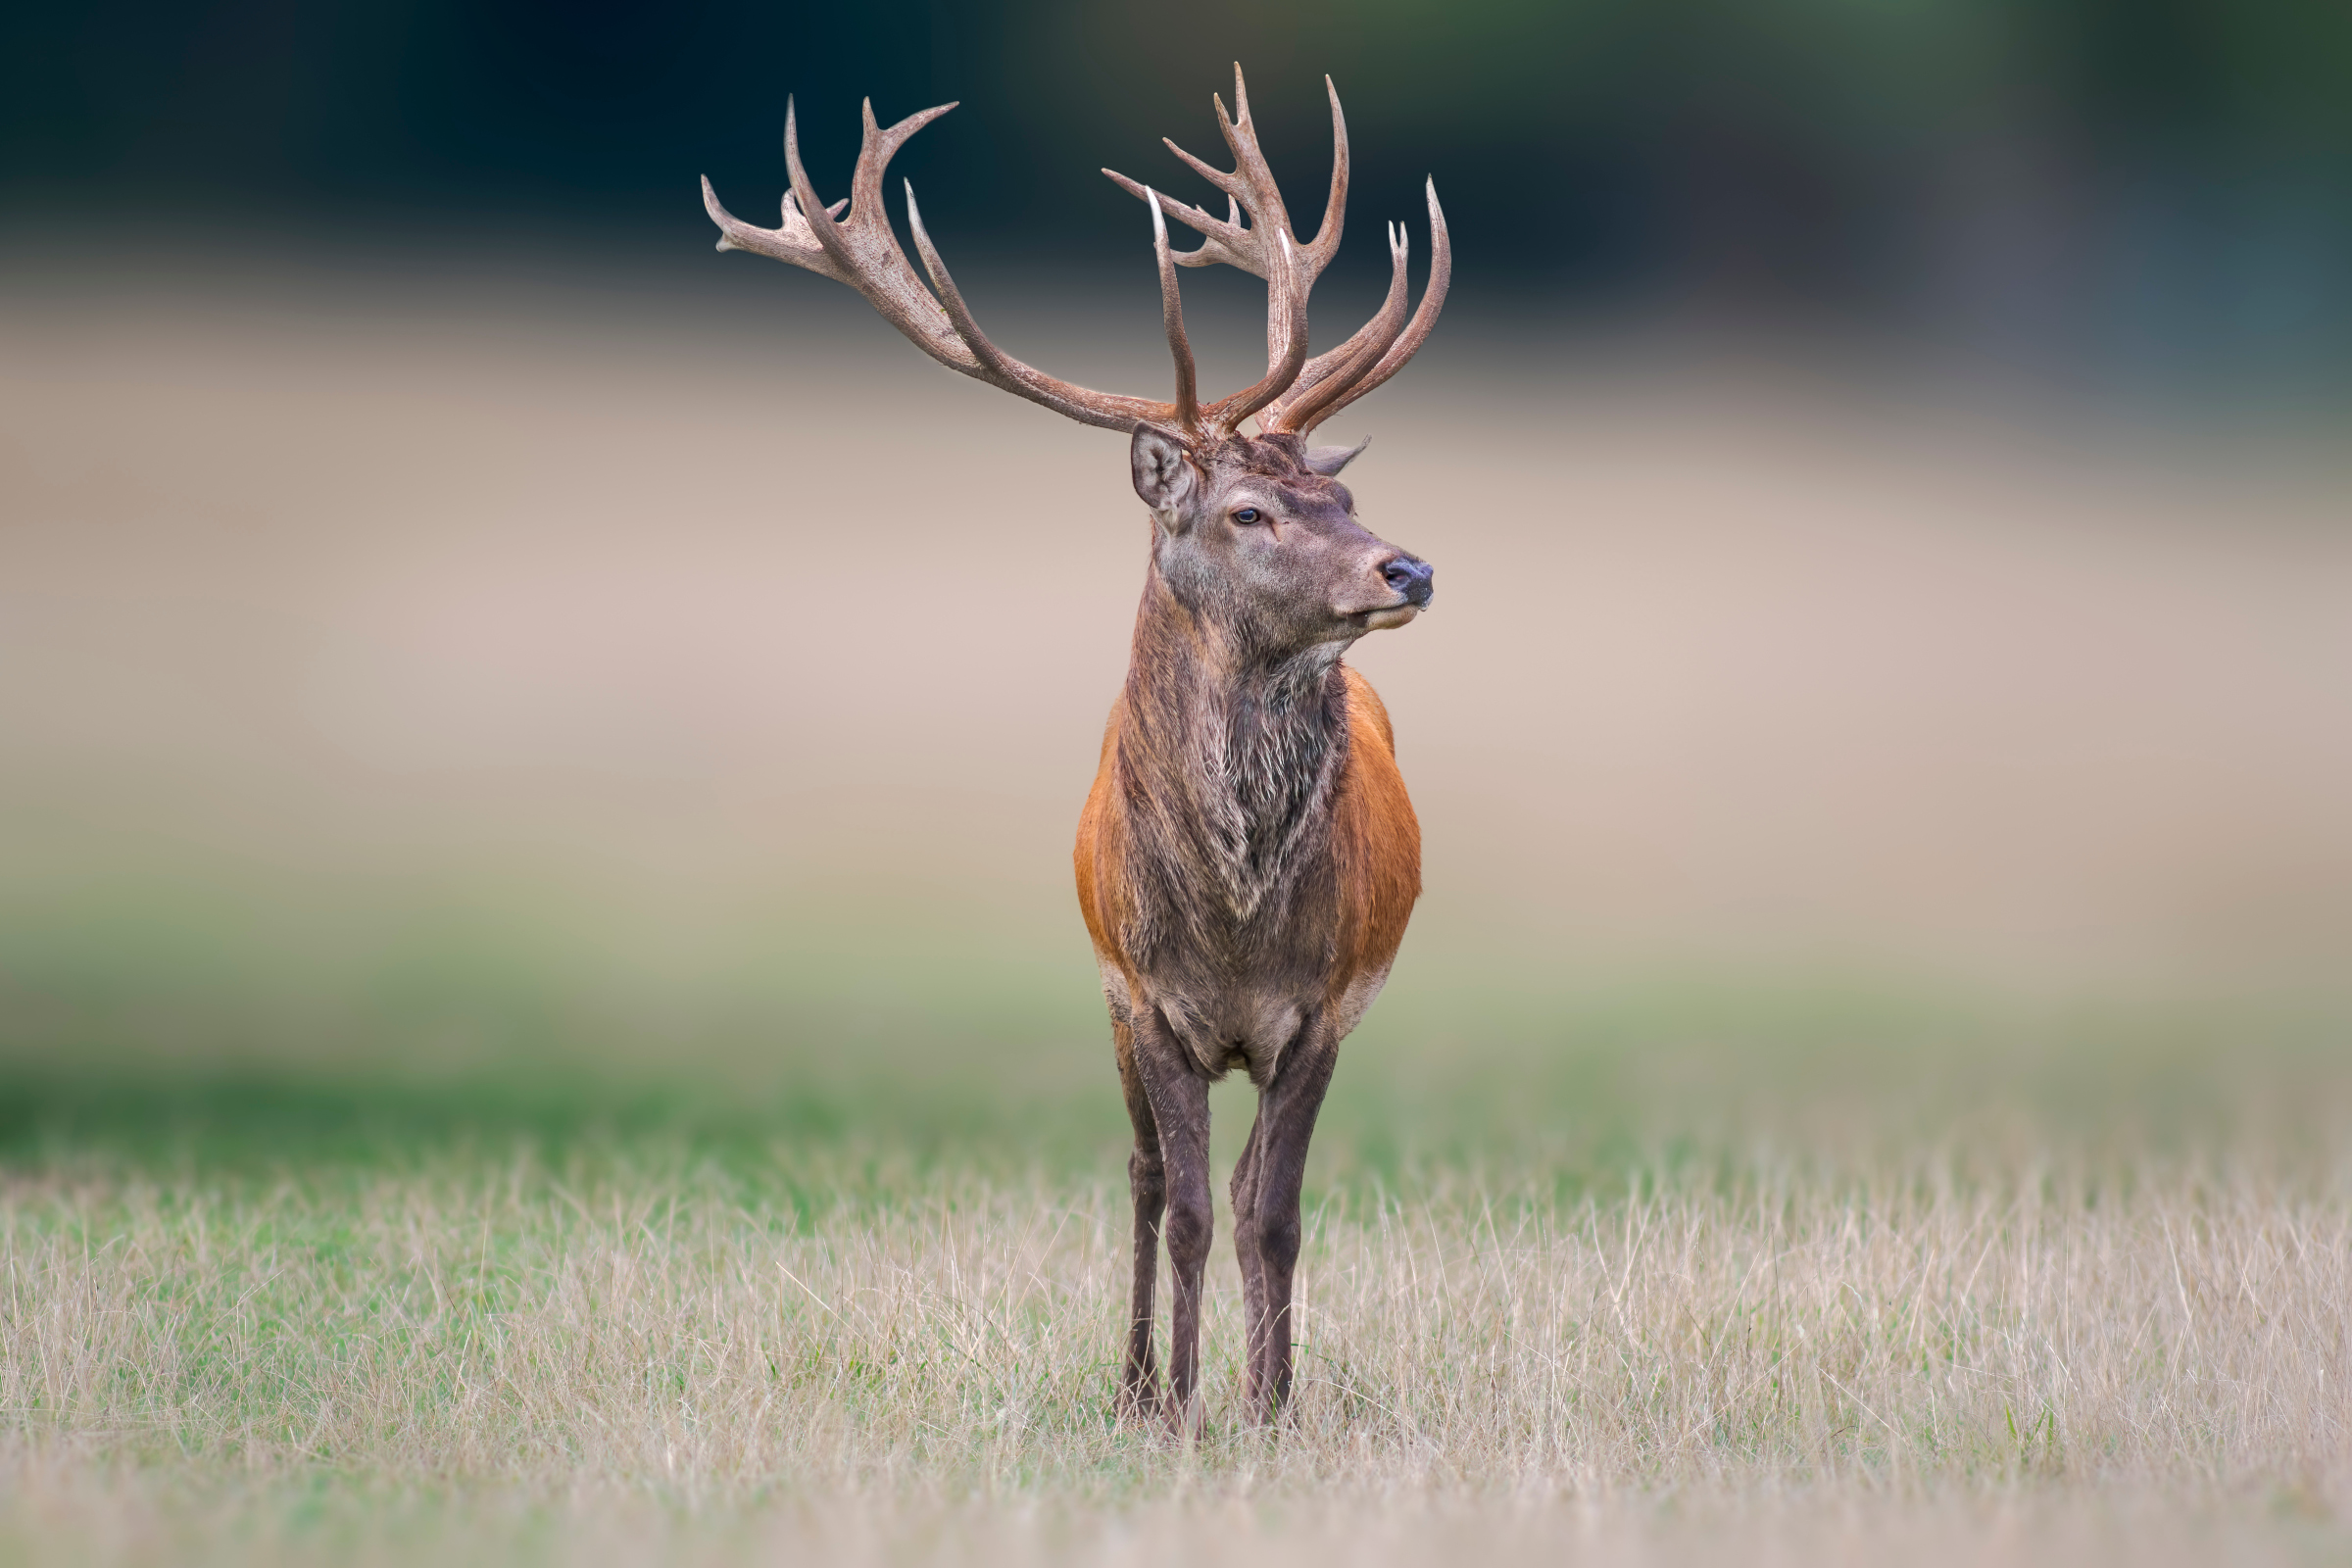
Abb. 1: Rotwild besiedelt natürlicherweise Mischhabitate aus Wald und Offenland. Foto: WildMedia, PantherMedia
Bislang fehlten für Bayern aktuelle Daten zum genetischen Zustand der hiesigen Rotwildvorkommen. Daher wurden in einem sehr umfangreichen Projekt unter Federführung der TU München in Kooperation mit der LWF und dem Labor Apogene Rotwildvorkommen aus allen bayerischen Rotwildgebieten und angrenzenden Bereichen genetisch untersucht. Ziel war es zu überprüfen, ob es Vorkommen gibt, die möglicherweise von einer genetischen Verarmung betroffen sein könnten.
Genetische Analysen
Bayern ist das Bundesland mit den größten Rotwildbeständen – entsprechend umfangreich war auch die untersuchte Stichprobe: Insgesamt konnten 3.118 Proben von erlegtem Rotwild in die genetische Analyse einbezogen werden. Bei der Probennahme wurde von erlegten Rotwildindividuen eine Stanzprobe aus dem Ohr entnommen. Zusätzlich wurden Daten zum Erlegungsort, zum Gewicht und zur Hinterlauflänge der Tiere erhoben sowie ein Unterkieferast zur Messung der Unterkieferlängen entnommen. So konnten wichtige Daten zu Kondition und Konstitution der beprobten Tiere gewonnen werden. Nach der Extraktion von DNA aus den Stanzproben wurde für jedes Tier ein individuelles genetisches Profil erstellt. Dazu wurden 21 Mikrosatelliten-Marker, also besonders variable DNA-Abschnitte, verwendet.
Populationsstruktur folgt weitestgehend den Rotwildgebieten
Im ersten Schritt wurde die Populationsstruktur der bayerischen Rotwildvorkommen mit Blick auf folgende Fragen untersucht: Stellen die einzelnen bayerischen Rotwildgebiete jeweils separate genetische Einheiten dar oder sind manche Gebiete einer gemeinsamen genetischen Population zuzuordnen? Gibt es ausgeprägte genetische Strukturen innerhalb der Rotwildgebiete? Zur Beantwortung dieser Fragen wurden die genetischen Daten mit zwei für die Populationsabgrenzung gängigen statistischen Verfahren ("Structure" und “Geneland”) untersucht. Dabei wird mittels Bayesscher Statistik eingeschätzt, in wie viele Gruppen (sogenannte “Cluster”) sich die untersuchten bayerischen Individuen einteilen lassen. Jedem Individuum wird eine Wahrscheinlichkeit zugeordnet, mit der es einer dieser Gruppen angehört. Zusätzlich wurden Differenzierungskennwerte zwischen den Rotwildgebieten berechnet. Diese Kennwerte, beispielsweise der FST-Wert, geben an, wie ähnlich sich zwei Gebiete genetisch sind. Die genetische Ähnlichkeit entsteht z. B. durch einen gemeinsamen Populationsursprung und wird durch genetischen Austausch aufrechterhalten.
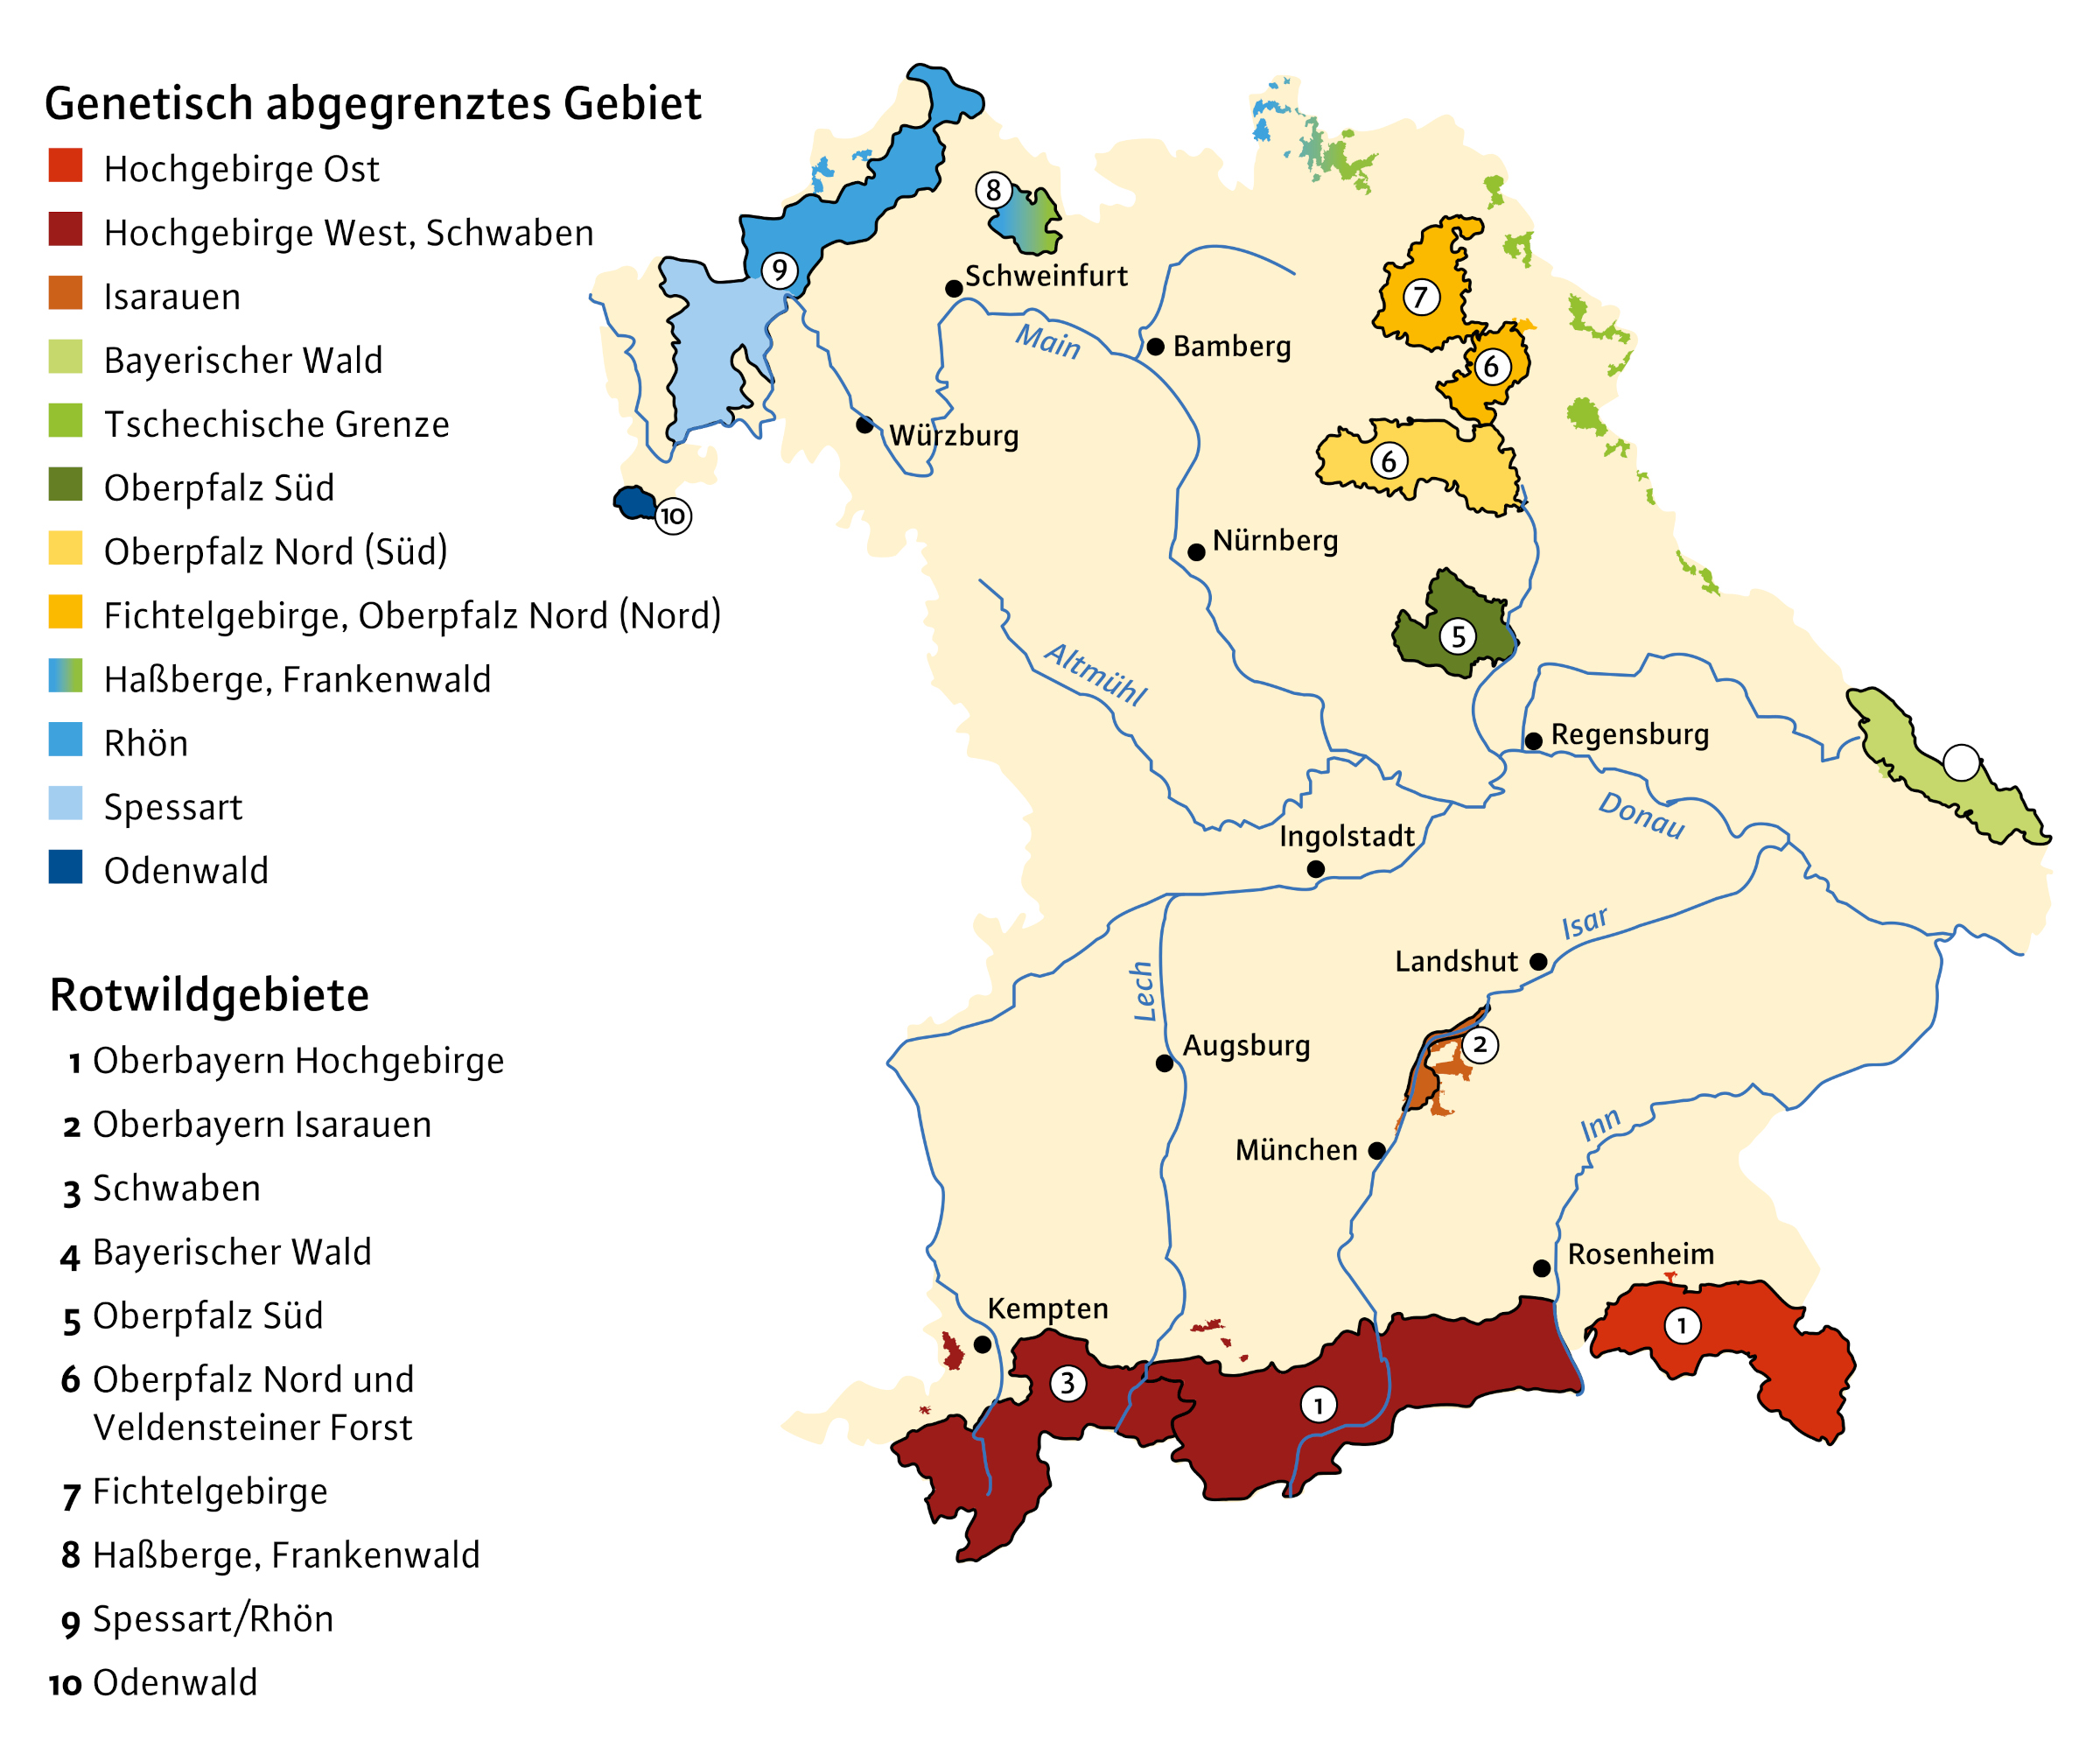
Abb. 2: Darstellung der genetischen Populationsstruktur von Rotwild in Bayern. Die Rotwildgebiete sind schwarz umrandet und mit Nummern gekennzeichnet. Die beprobten Bereiche außerhalb von Rotwildgebieten sind ohne schwarze Umrandung dargestellt. Das Rotwildgebiet Haßberge und die Rotwildvorkommen im Frankenwald sind mit einem Farbübergang dargestellt, da sich für diese Bereiche keine eindeutige Zuordnung ermitteln ließ.
Die Populationsstruktur folgte erwartungsgemäß weitgehend den Abgrenzungen der Rotwildgebiete (Abbildung 2). In einigen Bereichen konnten jedoch auch Abweichungen festgestellt werden, die zeigen, dass genetische Methoden mehr über Populationen verraten können, als wir von außen sehen. Die beiden durch das Inntal getrennten Teilgebiete des Rotwildgebiets Oberbayern Hochgebirge bilden genetisch zwei unterschiedliche Gruppen. Dagegen unterscheiden sich die Individuen im oberbayerischen Hochgebirge westlich des Inns (Hochgebirge West) genetisch kaum von denen im Rotwildgebiet Schwaben. Auch in der nördlichen Oberpfalz zeigte sich, dass genetische Strukturen und administrative Grenzen nicht immer zusammenfallen: Der nördliche Teil des Rotwildgebiets Oberpfalz Nord und Veldensteiner Forst war genetisch dem Fichtelgebirge zuzuordnen, an das er direkt angrenzt. Im Rotwildgebiet Spessart/Rhön wurde eine unerwartete genetische Unterteilung festgestellt, die das Gebiet in einen südwestlichen und einen nordöstlichen Teil aufteilt. Dies ist deswegen überraschend, weil eine klare geografische Trennung der beiden Gebieten nicht erkennbar ist. Die Ursache dafür bleibt daher zu untersuchen. Ein Sonderfall ist das Rotwildgebiet Haßberge: Das Gebiet war weder eine eigene genetische Einheit, noch konnte es einem der anderen Gebiete genetisch zugeordnet werden. Das Rotwild in den Haßbergen zeigt dagegen eine Ähnlichkeit mit den Rotwildvorkommen im Frankenwald entlang der Thüringer Grenze. Diese Bereiche bilden einen genetischen Übergang zwischen der Rhön und den Vorkommen an der tschechischen Grenze.
Abb. 3: Hirschkuh mit Kalb. Foto: Rudolf Vornehm
Die Analysen zur genetischen Differenzierung, also zur Größe der genetischen Unterschiede zwischen den Rotwildgebieten, zeigten, dass sich die Gebiete im bayerischen Alpenraum genetisch sehr ähnlich sind. Dies lässt sich durch regelmäßigen genetischen Austausch und eine gemeinsame Populationsgeschichte im Alpenraum erklären. Überraschend war, dass auch der Bayerische Wald den Alpengebieten sehr ähnlich war; er zeigte aber auch Ähnlichkeit mit dem Bereich entlang der tschechischen Grenze und dem geografisch weit entfernten Gebiet Spessart/Rhön, was auf einen historischen Populationszusammenhang über größere geografische Entfernungen hindeutet. Einen von anderen bayerischen Rotwildgebieten abweichenden Populationsursprung könnten die Rotwildgebiete Oberpfalz Süd und Nord sowie das Fichtelgebirge haben. Sie unterschieden sich deutlich von den übrigen bayerischen Gebieten. Besonders deutlich von allen anderen Gebieten verschieden waren die Isarauen und der Odenwald – ein Hinweis auf geringen genetischen Austausch und eine dadurch gegenüber anderen Rotwildgebieten weitgehend entkoppelte genetische Entwicklung. Die Analysen zur genetischen Differenzierung lieferten somit einen interessanten Einblick in Populationsgeschichte und Vernetzung.
Genetische Vielfalt in bayerischen Rotwildgebieten
Im zweiten Schritt wurden Kennwerte für die genetische Diversität erhoben, die wichtige Informationen zum Zustand von Populationen liefern können. Ein wichtiger Parameter für die genetische Diversität ist der Heterozygotiegrad. Dieser kann Werte zwischen 0 und 1 annehmen und gibt wieder, wie viele Individuen für ein Merkmal mischerbig sind, also auf jedem ihrer zwei Chromosomen eine unterschiedliche Variante eines bestimmten Genorts haben. Gemittelt über ein Gebiet oder eine Population gibt der Heterozygotiegrad Auskunft über die genetische Diversität dieser Einheit. Ein weiterer Parameter ist die allelische Vielfalt. Dieser Wert gibt wieder, wie viele unterschiedliche Varianten in einer Population für einen bestimmten Genort gefunden wurden. Um Populationen mit verschiedenen Probenanzahlen vergleichen zu können, wird der Wert für die Stichprobengröße korrigiert. Für beide Parameter gilt: je höher der Wert, desto diverser die Population. Während der Heterozygotiegrad ein (relativ) aktuelles Bild der genetischen Vielfalt wiedergibt, wird die allelische Vielfalt stark durch die Populationsgeschichte beeinflusst und kann z. B. nach starken Populationsrückgängen trotz hoher Individuenzahlen noch lange auf niedrigerem Niveau bleiben (Allendorf et al. 1986).
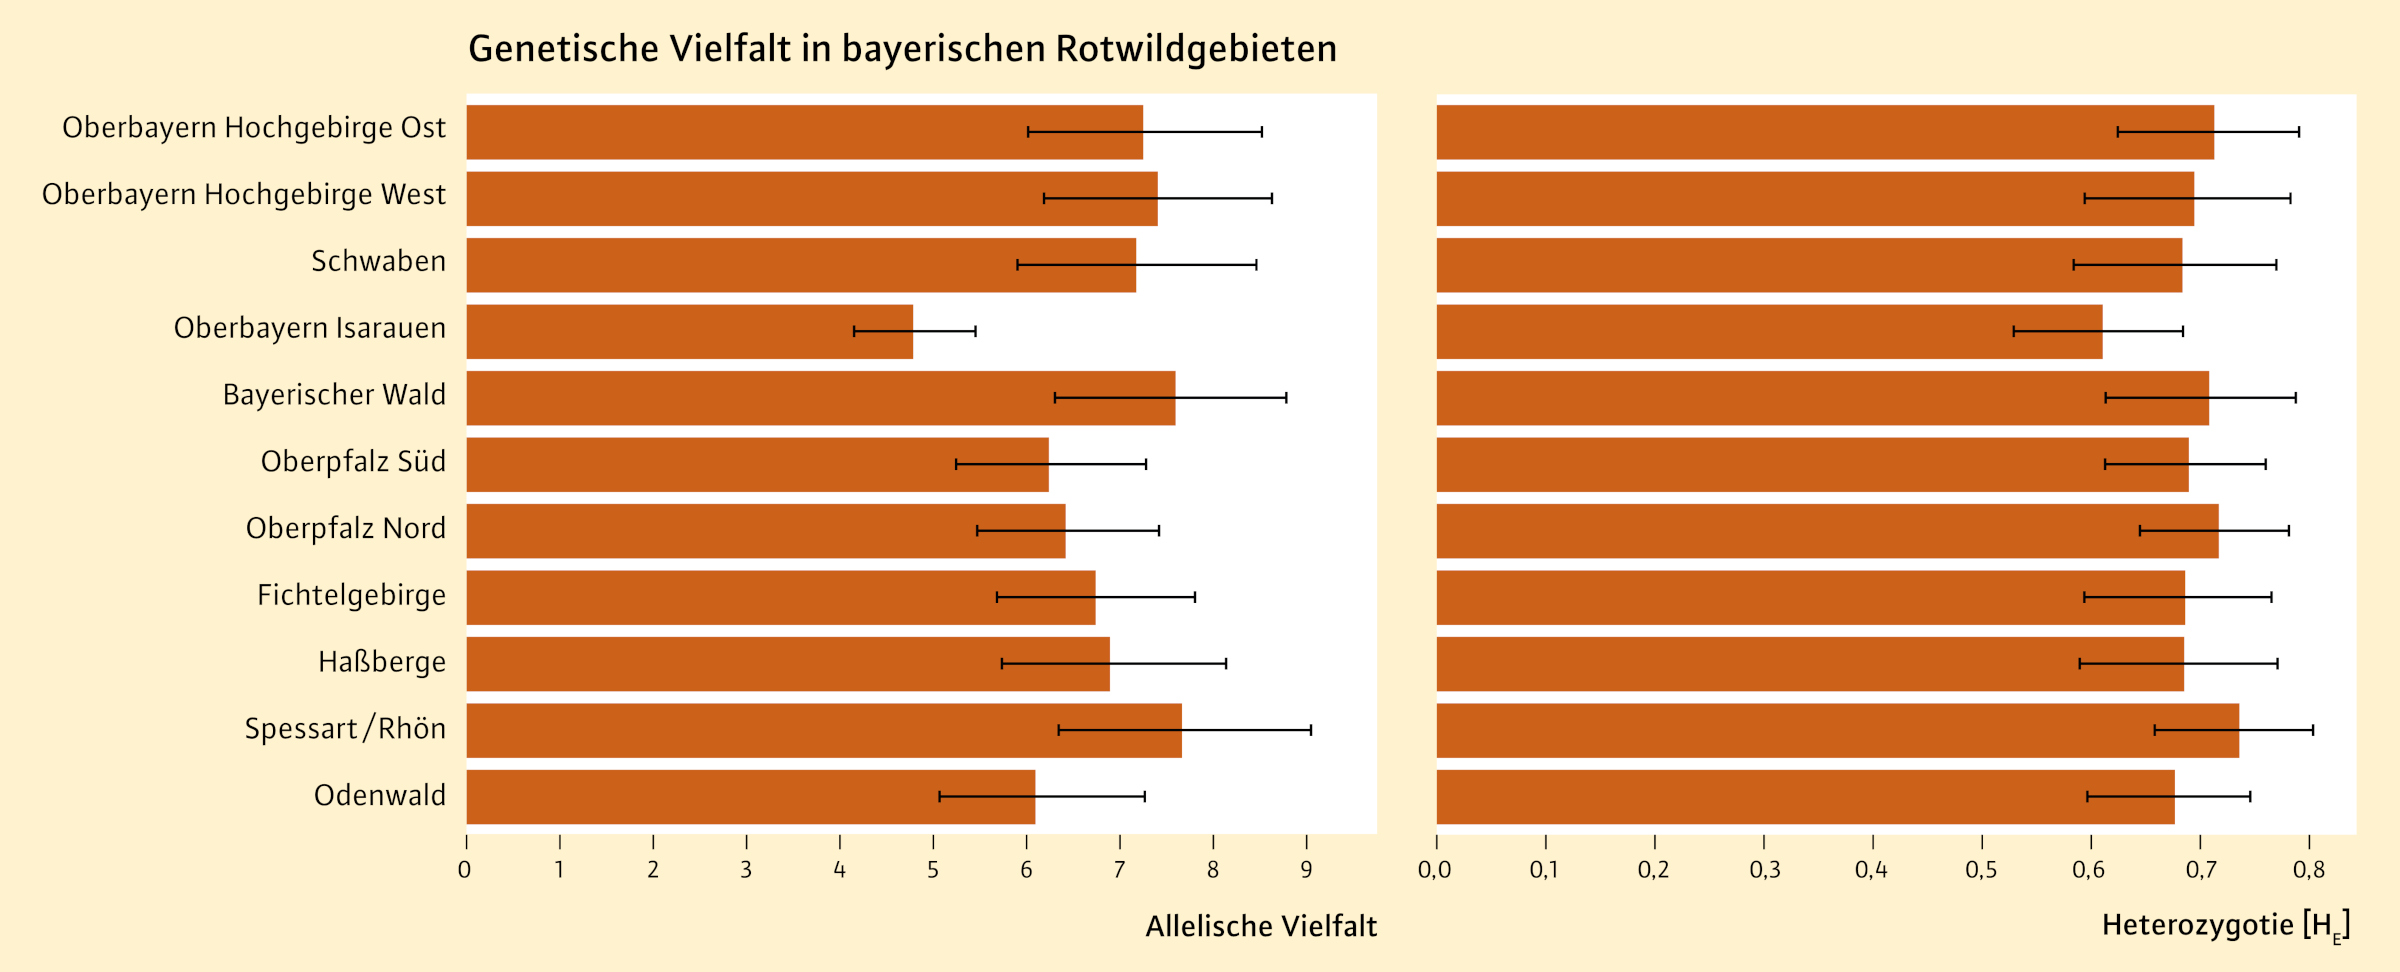
Abb. 4: Messwerte für die genetische Vielfalt in den bayerischen Rotwildgebieten. Links ist die allelische Vielfalt dargestellt, bezogen auf die kleinste Stichprobe (hier: Haßberge), rechts die Heterozygotie. Je höher der jeweilige Wert, desto höher ist die genetische Diversität.
Die genetische Diversität wurde für die jeweiligen Rotwildgebiete (also die aktuellen Managementeinheiten) berechnet, lediglich die Teilgebiete West und Ost des Rotwildgebiets Oberbayern Hochgebirge wurden separat betrachtet. Viele Rotwildgebiete zeigten sowohl für die Heterozygotie als auch für die allelische Vielfalt hohe Werte (Abbildung 4). Besonders genetisch vielfältig waren die Rotwildgebiete Spessart/Rhön und Bayerischer Wald. Ein hoher Allelreichtum fand sich auch in den Alpengebieten. Niedriger waren die Werte für den Allelreichtum in den Gebieten Oberpfalz Süd und Nord sowie dem Odenwald. Bei der Heterozygotie erreichten die Rotwildgebiete in der Oberpfalz aber ähnliche Werte wie die Alpengebiete. Die Unterschiede zwischen der allelischen Vielfalt und der Heterozygotie lassen sich möglicherweise durch die Populationsgeschichte erklären: So können aktuell große und gut durchmischte Gebiete wie Oberpfalz Süd und Nord zwar eine hohe Heterozygotie besitzen, Schwankungen der Populationsgröße in der Vergangenheit lassen sich aber noch immer an der allelischen Vielfalt ableiten. Es gibt Hinweise darauf, dass die heute großen Populationen auf eine vergleichsweise geringe Anzahl von Individuen zurückgehen (genetischer Flaschenhals).
Das Gebiet Oberbayern Isarauen fiel durch besonders niedrige Werte auf: Sowohl bei der allelischen Vielfalt als auch bei der Heterozygotie lagen die Werte signifikant unter denen fast aller anderer Gebiete, was vermutlich mit der Kombination aus einer geringen Flächengröße und der fast vollständigen Isolation zu erklären ist. In den Haßbergen lagen die Werte für die genetische Diversität trotz der geringen Gebietsgröße im mittleren Bereich, was auf den auch in der Analyse der Populationsstruktur ermittelten genetischen Austausch mit umliegenden Vorkommen zurückzuführen ist. Für das Rotwildgebiet Odenwald, das nur zu einem Teil in Bayern liegt, konnte eine leichte Verringerung der genetischen Diversität festgestellt werden. Auch in diesem Fall könnten dies Auswirkungen der Isolierung des Gebiets von anderen Rotwildvorkommen sein.
Zusammenhang von genetischer Diversität und körperlichen Merkmalen
In der medialen Berichterstattung wurden zuletzt im Zusammenhang mit dem genetischen Zustand von Rotwildvorkommen insbesondere Missbildungen von Rotwildindividuen thematisiert. Diese wurden als Anzeichen für eine Inzuchtdepression gewertet – vor allem Verkürzungen des Unterkiefers. Ein ursächlicher Zusammenhang konnte bisher aber nicht nachgewiesen werden.
Auch in der aktuellen Studie zum Rotwild in Bayern konnten sieben Individuen mit verkürztem Unterkiefer gefunden werden. Das sind zwei Promille der untersuchten Tiere. Zudem stammten diese Tiere überraschenderweise überwiegend aus individuenreichen Populationen, darunter Oberpfalz Nord und Oberbayern Hochgebirge. Außerdem konnten nur bei zwei der sieben betroffenen Individuen, die teils mehrere Jahre alt waren, erhöhte individuelle Inzuchtwerte festgestellt werden. Naheliegend ist daher, dass es sich bei der Unterkieferverkürzung zwar um ein Phänomen handelt, das durch Inzucht verstärkt auftreten könnte. Grundsätzlich ist aber zu erwarten, dass auch ohne hohe Inzuchtwerte gelegentlich Individuen mit bestimmten Fehlbildungen auftreten, sofern die Gene für diese Missbildung in einer Population vorhanden sind. Dies geschieht, wenn zufällig je eine Kopie eines Schadgens von Mutter- und Vatertier zusammentreffen. Erst das gehäufte Auftreten von verkürzten Unterkiefern kann somit als Hinweis auf eine mögliche Inzuchtdepression gewertet werden, dies ist jedoch in keinem einzigen der bayerischen Rotwildgebiete der Fall.
Auch die umfangreiche Untersuchung anderer körperlicher Merkmale konnte keine Zusammenhänge zwischen der ermittelten gebietsweiten genetischen Diversität und dem körperlichen Zustand des Rotwilds in Bayern finden. Dies gilt selbst für die genetisch wenig diversen Isarauen.
Abb. 5: Rothirsch mit Hirschkuh. Foto: WildMedia, PantherMedia
Zusammenfassung
In dem großangelegten Projekt untersuchten Forscherinnen und Forscher der TUM und der LWF über 3.000 Proben aus bayerischen Rotwildvorkommen mit populationsgenetischen Methoden. Die Untersuchungen zeigen, dass die Populationsstruktur mit einzelnen Abweichungen weitgehend den Abgrenzungen der ausgewiesenen Rotwildgebiete folgt.
Für fast alle Rotwildgebiete konnte eine mittlere bis hohe genetische Vielfalt nachgewiesen werden. Lediglich das völlig isolierte Rotwildgebiet Oberbayern Isarauen wies eine deutlich reduzierte genetische Vielfalt auf. Während die meisten Rotwildgebiete mindestens zu nahegelegenen anderen Gebieten eine geringe genetische Differenzierung aufwiesen, waren die Rotwildgebiete Odenwald und Isarauen deutlich von allen anderen Gebieten differenziert.
Mit wenigen Ausnahmen sind die bayerischen Rotwildvorkommen – und damit ein sehr großer Teil der Rotwildindividuen – in einem guten genetischen und körperlichen Zustand. Mit dem Projekt konnte somit eine solide Datenbasis zum genetischen Zustand des Rotwilds in Bayern gewonnen werden.
Das Projekt “Erhebung der genetischen Populationsstruktur und des Zustandes der bayerischen Rotwildvorkommen” wurde vom Bayerischen Staatsministerium für Ernährung, Landwirtschaft, Forsten und Tourismus finanziert (Laufzeit: 01.09.2023–30.04.2026) und von der TUM in Kooperation mit der LWF und der Apogene GmbH Co. KG durchgeführt.

